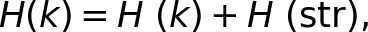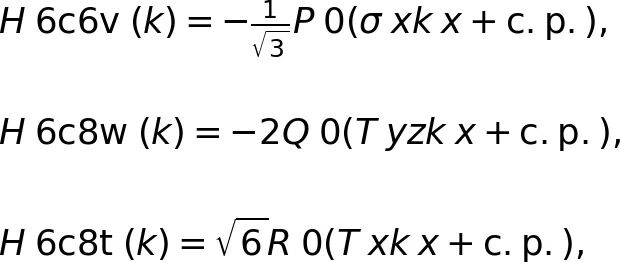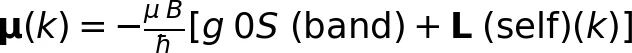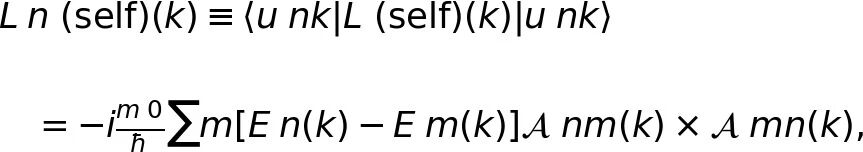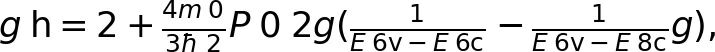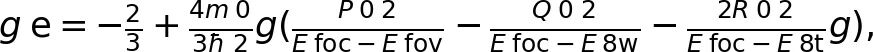← 返回 PaperDaily 大模型与智能体

钙钛矿g因子能调到零?18带k·p模型把应变旋钮拧到底

钙钛矿的g因子,平时没人提,但它决定了自旋器件能不能好好用磁场。这篇论文搬出18带k·p模型,说了一句挺实在的话:晶格稍稍一夹,g因子就能大幅变,甚至被调到零;可一旦做成纳米晶,这套把戏就明显不灵了。

钙钛矿g因子能调到零?18带k·p模型把应变旋钮拧到底
原论文信息如下:
论文标题:
Strain tunability of electron and hole g-factors in CsPbX3: bulk and nanocrystals(CsPbX3中电子与空穴g因子的应变可调性:体块与纳米晶)
发表日期:
2026年10月
发表单位:
波兰弗罗茨瓦夫理工大学半导体材料工程系、理论物理研究所(Wrocław University of Science and Technology)
原文链接:
https://arxiv.org/pdf/2610.06696v1.pdf

钙钛矿g因子为何难以调控?18带k·p模型给出答案

先把g因子(g-factor)这个词讲清楚,不然后面全是天书。它衡量的是一个电子或者空穴在磁场里“被掰弯”的程度。把材料放进磁感应强度为B的磁场中,原本简并的能级会裂开,裂开的幅度正比于g因子和磁场,这个现象叫塞曼劈裂(Zeeman splitting)。g因子越大,同样的磁场下能级分得越开;g因子越接近零,材料对磁场就越“迟钝”。
别以为越迟钝越没用,恰恰相反,两个极端各自都有金矿。论文里写得很直接:电子g因子接近零的结构,对量子中继器这类架构很有吸引力;g因子低的时候,系统对磁噪声的免疫能力更强,自旋相干时间可以拉长。反过来,g因子大意味着塞曼劈裂大,自旋初始化更可靠,量子信息传输的效率也更高。所以“能不能按需把g因子拧一下”,本身就是一门正经生意。
问题在于,钙钛矿这类材料的g因子不好拧。金属卤化物钙钛矿 CsPbX3(X=Cl、Br、I)这几年在光伏和光电子领域大红大紫,三维钙钛矿还能长成纳米晶,用在激光器、光电探测器、发光二极管,甚至单光子发射器上。更关键的是,铅原子很重,自旋轨道耦合(spin-orbit coupling,SOC,指电子的自旋与轨道运动之间的相互作用)非常强,加上光学响应强、激子特征明显,等于天生给自旋的光学操控开了一扇门。
实验上也不是空谈。已有研究报告了 MAPbI3 的光学自旋注入和超快自旋开关潜力;用 CsPbX3 卤化物合金纳米晶还能做出自旋模式锁定这类现象;甚至有报道指出钙钛矿纳米晶里电子自旋寿命非常长。路子是有戏的,但工程上要真正“掐”住g因子,得先知道它随什么变。
传统III–V半导体(比如 InAs、InP、GaAs)算g因子,端出一个Roth公式就够了,它来自八带k·p模型,g因子只由带隙 Eg、Kane能量 Ep 和自旋轨道劈裂 Δ 决定。钙钛矿不吃这一套:它的电子g因子受“远端能带”的贡献影响很强,八带已经不够用,得往上加料。而且限域系统里的g因子跟体材料差得很远,实验数据和紧束缚计算都显示,铅卤钙钛矿纳米晶的载流子g因子并不遵循体材料那套带隙依赖关系。
于是这篇论文要做的事情就清楚了:用18带k·p模型配合密度泛函理论(Density Functional Theory,DFT,第一性原理计算电子结构的方法)参数,把 CsPbCl3、CsPbBr3、CsPbI3 体材料和纳米晶的电子、空穴g因子系统地算一遍,看看外部应变能把这些数值拽多远。答案相当干脆:体材料的g因子被应变一夹就大幅变化,个别情况下能被调过零点;但做成纳米晶之后,同样的应变就不好使了。👍

从DFT到k·p:如何精准描述钙钛矿能带结构

要算g因子,先得把能带结构立住。本文的参照片能带是用VASP软件包做DFT算出来的,采用投影缀加波(Projector Augmented-Wave,PAW)势,Pb、Cs、Cl、Br、I原子分别配置了相应的价轨道。几何优化用的是 rev-vdW-DF2 泛函,这个泛函把范德华相互作用也算进去了。
收敛条件不算宽松:结构优化的能量差要求低于 5×10⁻⁸ eV,所有力的范数要压到 1.5×10⁻⁴ eV/Å 以下,平面波截断能取 600 eV,k点采样用 Monkhorst-Pack 6×6×6 网格。能带计算则换成 HSE06 杂化泛函,混合参数 AEXX 调到 0.6,并且把自旋轨道耦合包含进去。这些数字堆在一起,基本就是复现门槛的说明书。
CsPbBr3 band structure
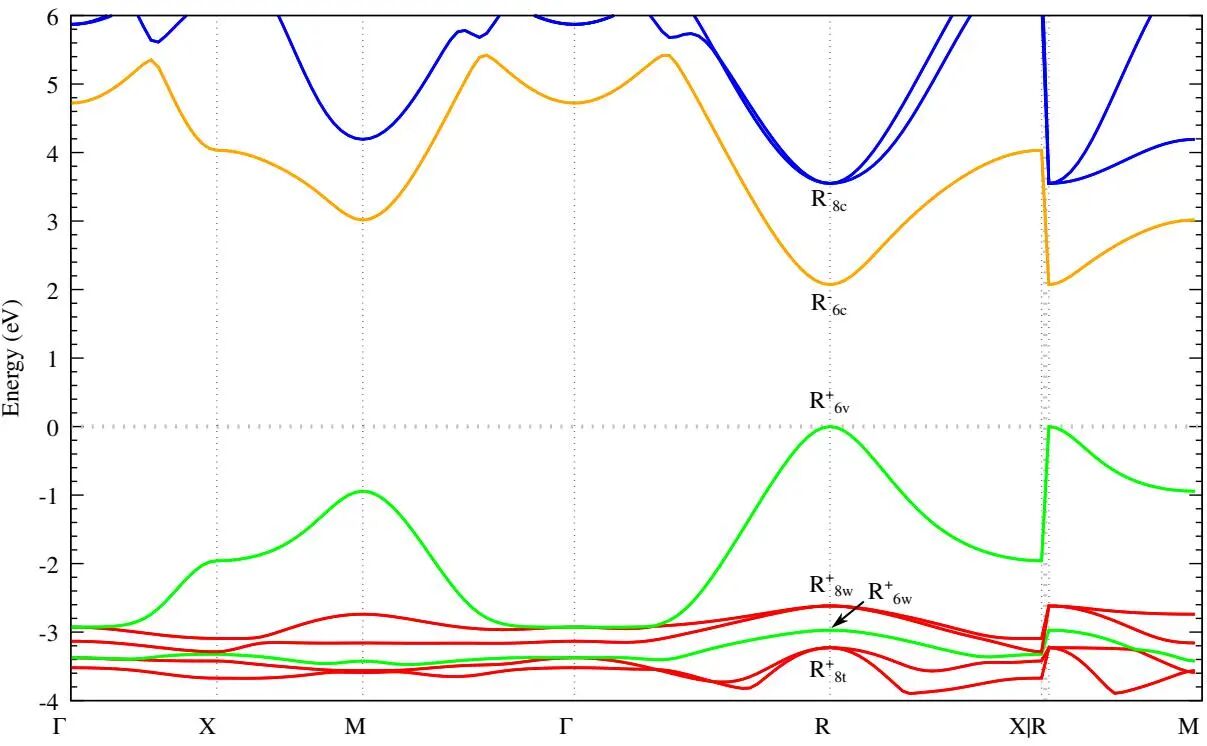
图1:CsPbBr3 的能带结构。能带颜色表示它们在布里渊区中心(Γ点)的不可约表示:红色对应 Γ8+,绿色对应 Γ6+,橙色对应 Γ6-,蓝色对应 Γ8-。
这张图里藏着一个和III–V家族反着来的细节:铅卤钙钛矿的带序是“倒过来”的。最低的导带由自旋轨道劈裂带以及轻电子、重电子两支组成,带隙在Γ点是直接带隙。DFT算出的 CsPbBr3 带隙为 2.072 eV,实验报道的区间大约是 2.29–2.36 eV,量级上对得上。当然,这些计算对应的是零温体系,并且强制保持立方对称,声子效应没考虑——前提条件先摆明。
接下来是k·p模型。它的思路是把能带在布里渊区中心附近做微扰展开,用少数几个带边能量和动量矩阵元,把能带色散关系描述得相当准。相比DFT,它算得快,还能给出g因子的解析形式。本文用的是18带版本:6条最低导带,分属 Γ8c- 和 Γ6c- 两块;12条最高价带,分属 Γ6v+、Γ8w+、Γ6w+、Γ8t+ 四块。
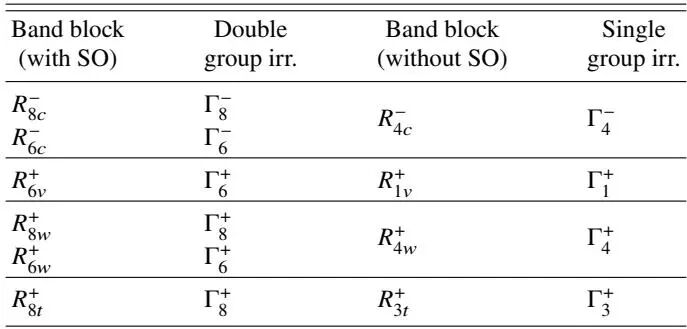
这里有个容易被忽略的坑:光看双群不可约表示,并不能唯一确定基态轨道的对称性,因为它描述的是轨道和自旋的联合变换。举个论文里的例子,同一个 Γ8+,既可能来自 Γ4+⊗Γ6+,也可能来自 Γ3+⊗Γ6+。所以本文另用 irrep 代码对DFT能带做了对称性分析,把每块带的身份一个个对上号。
Table I irreducible representations
表1:各带块被指派的不可约表示。左半边是含自旋轨道耦合时的双群表示,右半边是不含自旋轨道耦合时的单群表示。
顺带一提,CsPbI3 的价带块顺序和其他两个材料是互换的,从高能到低能依次是 Γ8c-、Γ6c-、Γ6v+、Γ8w+、Γ8t+、Γ6w+。这种“个体差异”在建模时不能糊弄过去。
18-band Hamiltonian matrix
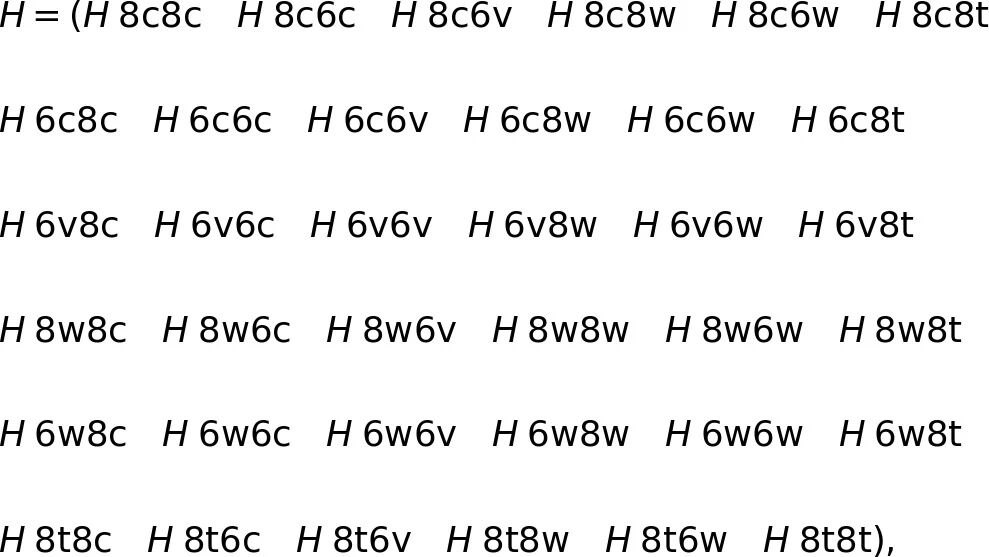
公式1:18带k·p哈密顿量的块矩阵形式。论文原文里,对应导带的块标蓝色,对应价带的块标红色,其中被高亮的那块正是钙钛矿常用的八带k·p模型。也就是说,八带是18带的一个子集,剩下的块负责把远端能带的贡献补上。
H(k) decomposition
公式2:总哈密顿量被拆成两部分,第一项 H(k) 描述无应变时的带边和动能项,第二项 H(str) 专门负责应变。这个拆法很实用,因为g因子对能带带边位置极其敏感,而应变干的正是这件事。
interband momentum matrix blocks
公式3:连接导带与价带、以及导带与远端带块的几个矩阵元表达式。P0、Q0、R0 都是正比于带间动量矩阵元的参数,它们的大小直接决定了g因子能被拉多远。
应变部分采用的是适配钙钛矿带序的 Bir-Pikus 哈密顿量。本文只考虑 Γ8c-、Γ6c-、Γ6v+ 三块带的应变依赖,其他块离关注区域能量太远,就略过了。参数化过程分三步走:先从DFT结果里提取带边和自旋轨道劈裂 Δc、Δw;再用VASP算出动量矩阵元,得到 P0、Q0、R0;最后把远端带贡献参数 mv' 和 γ'1-3 拟合到DFT目标能带上。
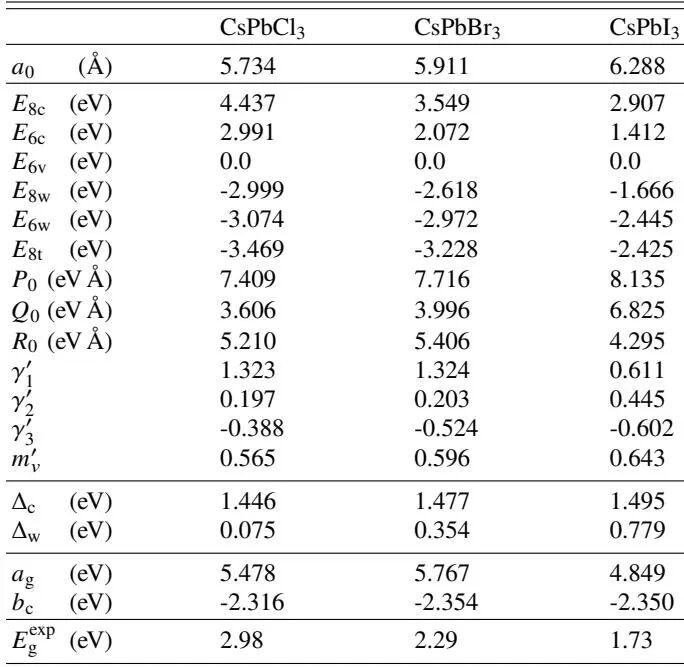
Table II k.p parameters
表2:18带k·p模型对各材料的参数取值。里面包含晶格常数 a0、各带边能量 E、动量矩阵元参数 P0/Q0/R0、Luttinger型参数、自旋轨道劈裂 Δc 与 Δw、形变势 ag 和 bc,以及参考的实验带隙值。这张表基本就是后续所有计算的“输入清单”。
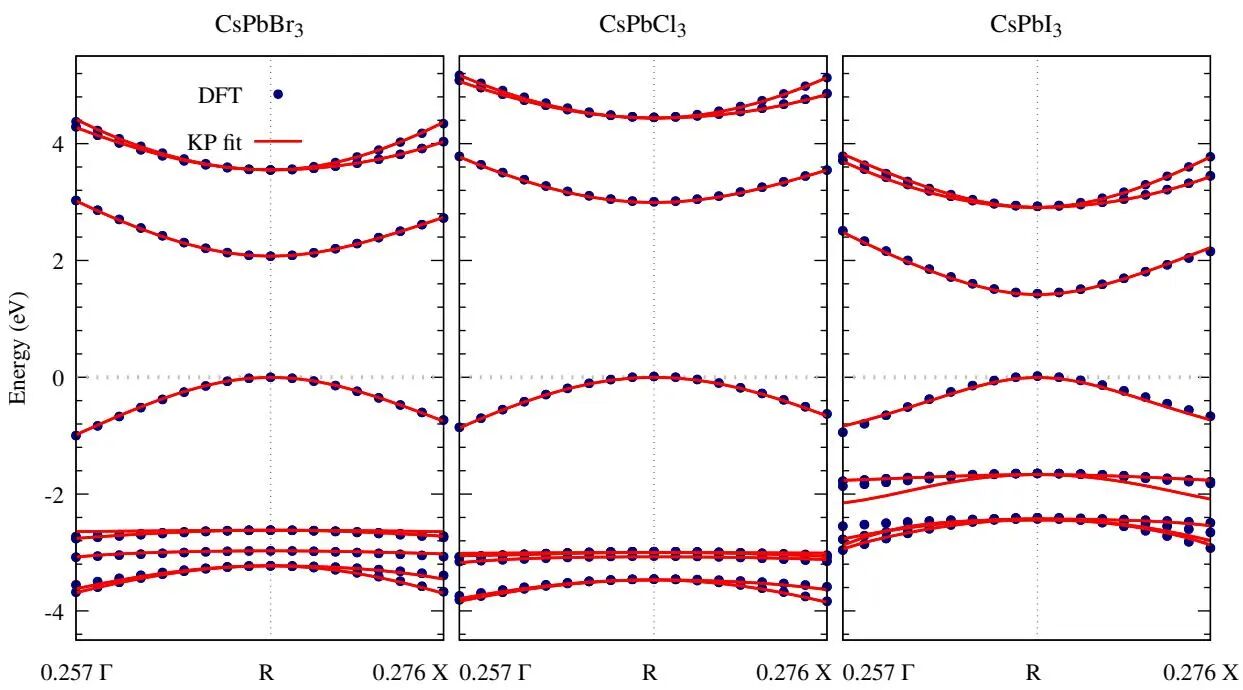
DFT vs k.p band structures
图2:CsPbBr3、CsPbCl3、CsPbI3 在Γ点附近的能带结构,分别用DFT和18带k·p模型计算。可以看到拟合模型和目标DFT能带在Γ点附近吻合得相当好。有一处偏差需要说明:三种材料的重空穴与轻空穴劈裂(Γ8w+ 带块)都被k·p模型高估了,不过这些带不是本文关注对象,所以没有再引入一组额外的Luttinger型参数去精修。
为了定出形变势,本文额外算了一批“带边随应变变化”的DFT数据,考虑了三种应变:静水压(εxx=εyy=εzz)、双轴应变(εxx=εyy≠0,εzz=0)以及单轴应变(εxx=εyy=0,εzz≠0)。每种情况下,模拟盒子边长按 ai=a0(1+εii) 构造,内部原子坐标在固定形变下重新弛豫。
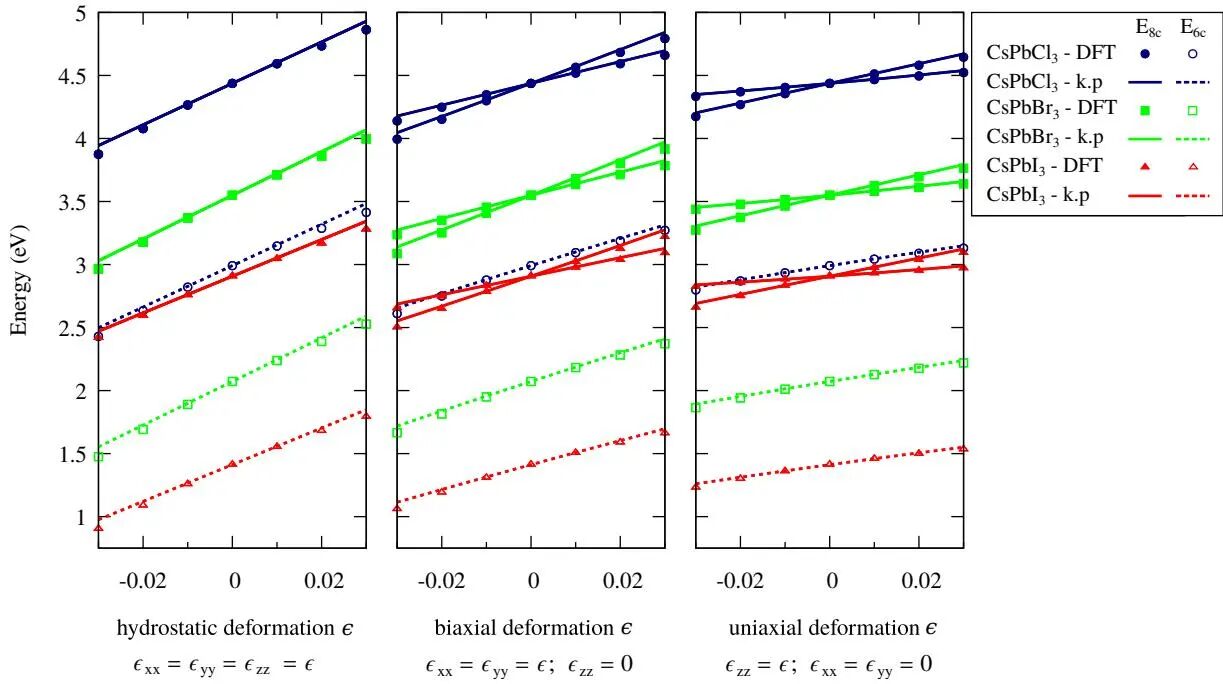
Band edges vs strain
图3:CsPbBr3、CsPbCl3、CsPbI3 在Γ点的带边随应变的变化,由DFT和k·p模型分别计算。实心符号(实线)对应 E8c 带,空心符号(虚线)对应 E6c 带。
这幅图里有两个值得记住的结论。第一,静水压下 E8c 和 E6c 近似线性变化,共同位移由形变势 ac 统管;而在双轴和单轴应变下,E8c 会劈裂成轻电子和重电子两支。第二,由于零温DFT的能量基准本身不好定义,没法给出绝对参考,所以本文只推导带隙形变势 ag=ac-av,而不把 ac 和 av 分开。另外,本文只考虑正应变分量,所以形变势 dc 并没有进入计算。
有一个反直觉的点必须点出来:钙钛矿的带隙随着负静水压(也就是压缩)而减小,这跟III–V材料体系的常规表现正好相反。这个结论和文献里已有的DFT研究一致。当然,这里说的是强制立方相的情况,所以单调;如果是正交相,已经有报道指出带隙对压力呈现非单调依赖,原因被归结为体积变化和微观结构弛豫两套机制在互相较劲。

应变如何让g因子过零?体材料与纳米晶的差异

到了算g因子的环节,本文用的是线性响应理论:把磁场当成对原哈密顿量的微扰。具体做法是先对角化零场哈密顿量 H(k),拿到胞周期性的布洛赫本征态 |unk⟩。每条Kramers简并带(指时间反演对称性导致能带至少二重简并)会张成一个二维子空间,给定磁场方向后,在这个子空间里对角化塞曼哈密顿量,就能得到一对本征态,方向性g因子由这两个态之间的磁矩期望值之差给出。
magnetic moment operator
公式4:磁矩算符的构成。μB 是玻尔磁子,g0 取2;括号里第一项 S(band) 是自旋贡献,第二项 L(self)(k) 来自在Γ点附近窄分布的自旋转波包所携带的角动量。对钙钛矿来说,这一项相当关键——远端能带正是通过它把g因子推到偏离直觉的位置。
L self expression
公式5:L(self) 的具体形式,求和指标 m 遍历所选二维子空间之外的所有态,Anm(k) 是贝里联络(Berry connection,描述布洛赫态随波矢变化的几何量)。把贝里联络换成动量矩阵元和位置矩阵元的形式之后,这一项就变成了大家更熟悉的样子,也方便在k·p模型里直接数值计算。
对于没有应变的情况,Γ点的g因子还能写成解析式,空穴那个公式正是 Kirstein 等人给出的结果。
hole g-factor formula
公式6:无应变体材料的空穴g因子解析式。它由带边能量 E6v、E6c、E8c 和动量矩阵元参数 P0 决定,形式上看非常“干净”,也说明空穴g因子在Γ点主要由最邻近的几条带控制。
electron g-factor formula
公式7:无应变体材料的电子g因子解析式。和空穴相比,它多出了 Q02 和 R02 两项,分别来自更远的 Γ8w 和 Γ8t 价带块。这就是为什么前面反复强调“八带不够用”——钙钛矿的电子g因子天生就要看远端带的脸色。
先用未应变的DFT导出参数算一遍体材料的电子和空穴g因子,结果与CsPbBr3的实验数据以及 Nestoklon 等人的理论值做了对照,其中CsPbBr3的电子g因子吻合较好。这一步相当于校枪,说明参数集不是拍脑袋来的。
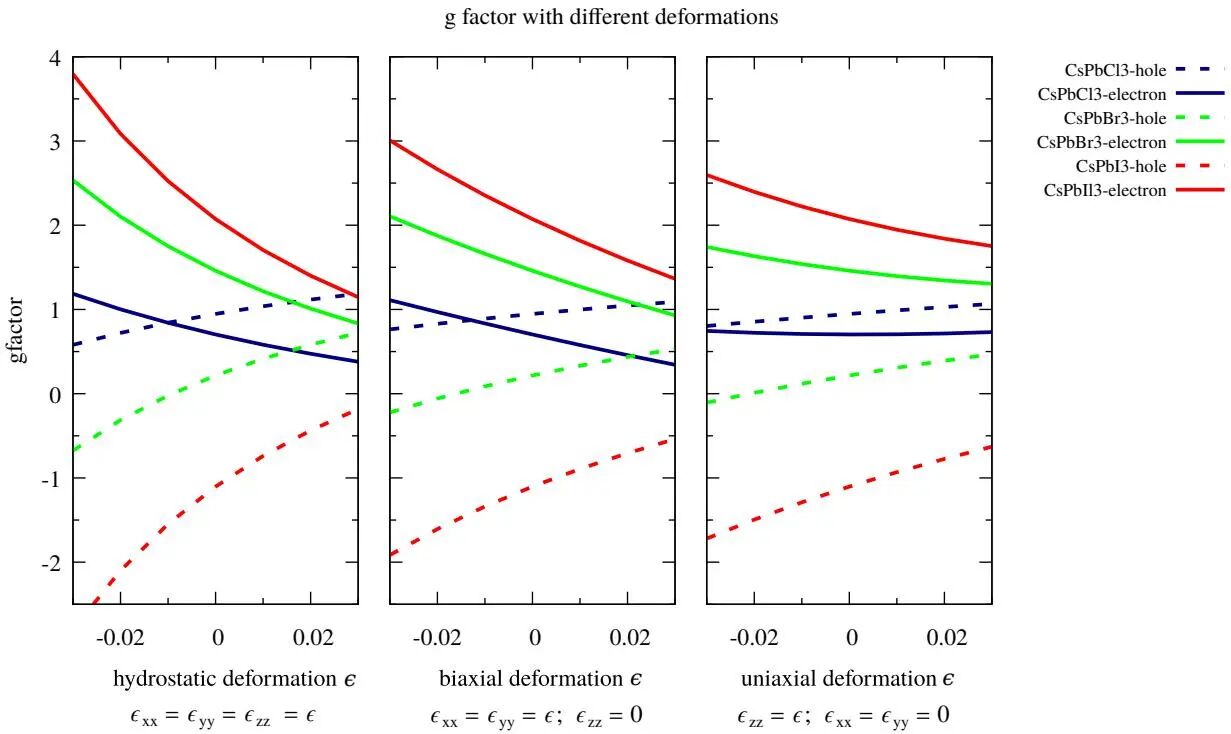
真正的看点在于应变。本文系统扫了静水压、双轴、单轴三种应变形式,发现在中等应变范围内,体材料的电子和空穴g因子就已经发生明显变化,某些情况下应变甚至能把g因子一路调到穿过零点。这件事的价值前面提过:g≈0的系统对磁噪声不敏感,自旋相干时间可以拉长。如果应变能连续地把g因子推到零再拉回来,等于给自旋量子比特装了一个可调的“静音键”。
g-factors vs strain
图4:CsPbBr3、CsPbCl3、CsPbI3 在Γ点的电子和空穴g因子,分别作为 (a) 静水压、(b) 双轴、(c) 单轴应变的函数,由18带k·p模型计算得到。三张子图拼在一起,基本就是这幅“应变旋钮”的全景图。
双轴和单轴应变还带来一个额外好处:它们会把价带进一步劈裂,于是空穴g因子的方向依赖性也跟着变。换句话说,各向异性应变不只是调数值,还多给了一个调节方向自由度的旋钮。对于需要特定自旋取向的器件设计,这类各向异性是可利用的资源。

纳米晶中g因子为何对应变不敏感?量子限域效应揭秘

体材料的结果很漂亮,但现实里的自旋器件更可能用到纳米晶(nanocrystal,NC,指尺寸在几纳米到十几纳米的三维钙钛矿晶体)。所以本文的第二步,是把计算从倒空间搬到实空间,直接对纳米晶求解电子和空穴的g因子。
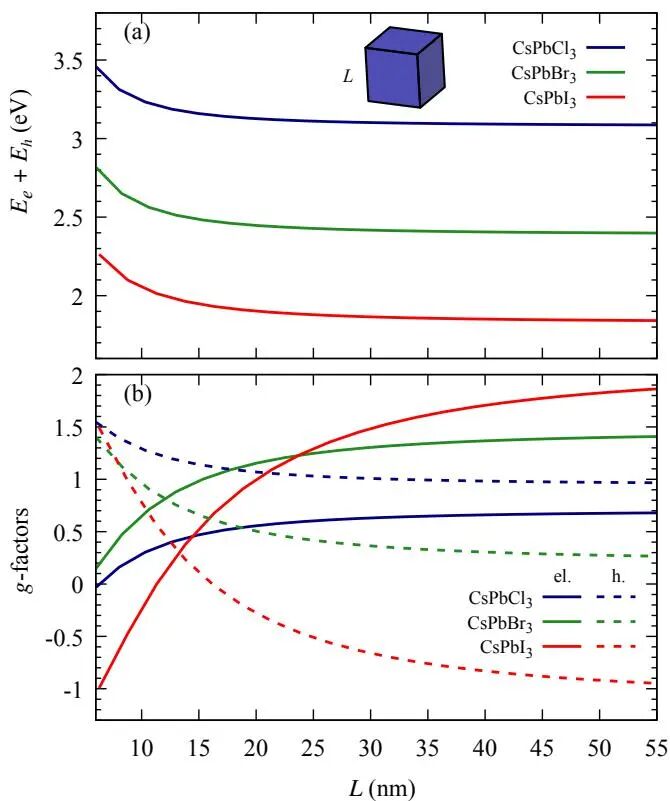
为什么非要用实空间?因为限域会显著改变g因子。实验数据和紧束缚计算都表明,铅卤钙钛矿纳米晶的载流子g因子不遵循体材料那套带隙依赖关系。纳米结构的尺寸和形状带来的影响,可以直观地理解为自旋关联轨道电流发生了变化。既然几何本身在改变物理,那就必须在实空间里老老实实解一遍。
NC size dependence
图5:(a) CsPbBr3、CsPbCl3、CsPbI3 中最低电子-空穴对能量随纳米晶尺寸的变化;(b) 纳米晶中最低态电子(实线)和空穴(虚线)的g因子。可以看到,尺寸这一个变量本身就在大幅改写g因子的取值。
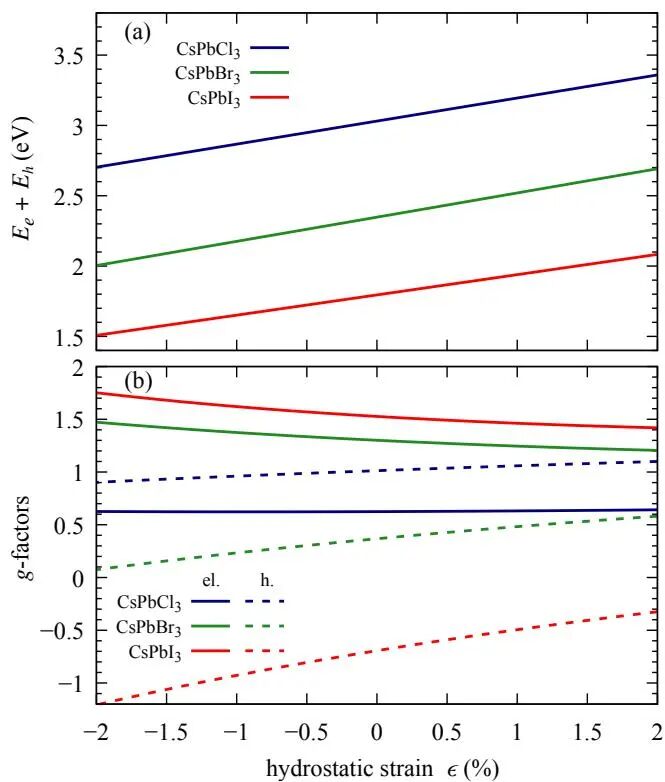
然后就是那个有点扫兴的发现。当外部静水压应变施加到纳米晶上时,g因子的响应远远不如体材料那么剧烈,原因在于量子限域效应主导了能级结构。直观一点的解释是这样的:体材料里,应变直接挪动带边位置、改变带间耦合,g因子随之起舞;但到了纳米晶里,载流子已经被尺寸“关”了起来,能级主要由限域决定,应变造成的那点位移在总能量里占比很小,g因子自然不太搭理外部的挤压。
NC strain dependence
图6:(a) 纳米晶中最低电子-空穴对能量随外部静水压应变 εxx=εyy=εzz=ε 的变化;(b) 纳米晶中最低态电子(实线)和空穴(虚线)的g因子。三者之中,CsPbCl3 纳米晶对应变最为不敏感,论文把原因归结为该材料带隙最大。
这条结论的工程含义很直接:体材料那套“应变调g因子”的说明书,不能原样搬给纳米晶用。尺寸本身就是一个更强的大旋钮,一旦器件选了纳米晶路线,靠外部应变来精调g因子的空间会被大幅压缩。反过来讲,如果确实需要应变调控的灵活性,体材料或者弱限域结构会是更合适的选择。

总结与展望:钙钛矿自旋器件的应变工程之路

把这项工作拆开看,贡献大致有三块。第一,为 CsPbCl3、CsPbBr3、CsPbI3 三种无机铅卤钙钛矿建立了一套完整的18带k·p参数集,并且给出了各带块对称性的对应关系,这套参数本身就是后来者可以直接取用的公共资产。第二,系统给出了体材料电子和空穴g因子在静水压、双轴、单轴应变下的调控规律,明确指出在中等应变下就能出现显著变化,某些情况下可以穿过零点。第三,用实空间方法算了纳米晶的g因子,指出量子限域会显著削弱应变调控的效果。
从应用角度看,这套结论对量子中继器、自旋量子比特初始化、以及需要抗磁噪声的相干体系都有参考价值。尤其是“应变把g因子调到零”这条路径,在器件层面提供了一个相对温和、可外部施加的控制手段——不用换材料、不用换结构,机械应变就能改自旋响应,这对微纳加工来说友好得多。
但边界条件也得说清楚。全文计算对应零温体系,强制立方相,声子效应未纳入;应变部分只考虑正应变分量,形变势 dc 没有被定出;部分带间的自旋轨道耦合矩阵元被忽略;纳米晶的尺寸和形状变化维度也还没有穷尽。更现实的一点是,这些结果全部是理论预测,除了CsPbBr3的电子g因子与实验有对照之外,其余材料还缺实验验证。
往前看,几个方向是顺理成章的:把正交相和温度的效应纳入模型,因为已有报道指出正交相下带隙对压力是非单调的,那g因子大概率也不会是单调的;把应变范围推到更极端的位置,看看g因子过零之后还能不能继续反向拉大;以及在实验上把卤化物合金的成分调控和应变调控结合起来,做成“成分+应变”的双旋钮设计。钙钛矿在光伏上已经证明了自己是个可造之材,在自旋这件事上,它现在才刚刚把参数表交出来。

龙迷三问

下面是龙哥对于大家可能的一些问题的解答:
这篇论文到底在解决什么问题?论文用18带k·p模型结合DFT参数,计算铅卤钙钛矿体块与纳米晶的电子、空穴g因子。体块g因子随静水、双轴、单轴应变大幅变化,个别材料能调到零;纳米晶因量子限域,对应变明显不敏感。
这篇工作最值得看的点是什么?电子g因子在CsPbBr₃和CsPbI₃中与实验值吻合良好,CsPbCl₃中两种载流子g因子均与文献值一致;空穴g因子在CsPbBr₃和CsPbI₃中与实验存在较大偏差,但作者指出这是由于实验对应低温低对称相而计算假设理想立方相所致。应变调控方面,展示了g因子可通过适度应变在宽范围内调控,部分材料可实现g因子过零。
这篇工作的边界或风险在哪里?优点在于采用18带k·p模型突破了传统8带模型的局限,能够准确描述远程带对g因子的贡献;结合DFT确定参数保证了模型的物理可靠性;系统研究了多种应变类型对g因子的调控规律;将体材料和纳米晶的计算统一在同一框架下。缺点在于仅考虑理想立方相,未涉及低温正交相;纳米晶计算中为保持椭圆性对CsPbI₃的Luttinger参数做了简化处理;未考虑声子效应;空穴g因子与部分实验存在偏差。
如果你还有哪些想要了解的,欢迎在评论区留言或者讨论~

龙哥点评

meng

论文创新性分数:★★★★☆

把18带k·p从III–V体系移植到钙钛矿并配上一整套DFT拟合参数,再系统扫过三种应变形式,最后延伸到纳米晶的实空间计算,这条链条是完整且此前没有人系统做过的。方法本身属于模型改编,创新度主要落在“系统性”和“应变调控图景”上,所以不给满分。

实验合理度:★★★☆☆

严格说这是一篇纯理论工作,没有自建实验。对照方面只有CsPbBr3的电子g因子有实验数据可比,其余材料主要和已有理论结果互校。对比对象选得合理,但验证的覆盖面偏窄。

学术研究价值:★★★★☆

参数集、对称性对应关系、应变调控规律,这三样东西对后续做钙钛矿自旋理论或者器件设计的人都是可以直接引用的原料。属于工具型成果,长期价值比短期热度更值得看。

稳定性:★★★☆☆

方法在Γ点附近的精度有DFT对照支撑,比较可信;但模型在远离Γ点的区域以及重空穴轻空穴劈裂上存在高估,用于实际器件设计时不能无条件外推。另外,全部结论尚未经过实验检验。

适应性以及泛化能力:★★★☆☆

模型限定在立方相、无机CsPbX3、正应变分量、零温条件。正交相下的非单调压力依赖已经被文献指出,本文的框架暂时覆盖不到,所以泛化能力只能算中等。

硬件需求及成本:★★★★☆

推理阶段几乎没有成本——k·p模型算g因子非常轻量,普通工作站就能跑。真正的开销在参数标定:HSE06杂化泛函加自旋轨道耦合的DFT计算,截断能600 eV、6×6×6 k点网格,还要加超胞做应变扫描,这一轮下来的机时费用不低。

复现难度:★★★☆☆

DFT设置的细节交代得很全,参数表也完整给出,理论上可以照着做。但论文没有提供开源代码,18带k·p哈密顿量需要自己按公式实现,对称性分析还依赖第三方irrep工具,完整复现的工程量不小。

产品化成熟度:★★☆☆☆

这是设计指南级别的成果,不是器件方案。它告诉你在体材料里应变能怎么调g因子、在纳米晶里为什么调不动,距离真正做出可用的自旋器件还有材料生长、应变施加、均匀性控制等一大堆工程环节。

可能的问题:全文零温、强制立方相、正应变,远带耦合矩阵元还有省略,实验验证只覆盖一种材料的电子g因子。作为理论框架是扎实的,但结论的适用边界需要读者自己盯紧,别把体材料的调参表格直接抄给纳米晶器件用。


主要参考文献

[1] A. Cząstkiewicz, P. Scharoch, K. Gawarecki. Strain tunability of electron and hole g-factors in CsPbX3: bulk and nanocrystals. arXiv:2610.06696. https://arxiv.org/pdf/2610.06696v1.pdf
[2] Kirstein et al. 关于铅卤钙钛矿激子g因子的实验与角度依赖测量工作(本文空穴g因子解析式的来源)
[3] Nestoklon et al. 关于铅卤钙钛矿纳米晶载流子g因子的理论与紧束缚计算工作
[4] VASP 软件包及 HSE06 杂化泛函相关原始文献(本文DFT能带计算所用工具链)


晶格可以被外力夹紧,自旋的节奏可以被应变调到零,但选题焦虑只会被好文章压下去😊
欢迎加入龙哥读论文粉丝群,扫描下方二维码或者添加龙哥助手微信号加群:kangjinlonghelper。一定要备注:研究方向+地点+学校/公司+昵称(如 半导体+上海+清华+龙哥),根据格式备注,可更快被通过且邀请进群。群内目前覆盖图像处理、大模型及智能体、自动驾驶及机器人、AI医疗及AI金融五个方向。
wechat_helper dianzan

*本文仅代表个人理解及观点,不构成任何论文审核或者项目落地推荐意见,具体以相关组织评审结果为准。欢迎就论文内容交流探讨,理性发言哦~ 想了解更多原文细节的小伙伴,可以点击"阅读原文",查看更多原论文细节哦!       

转发文章 微博 X LinkedIn Facebook

读者留言

可直接以游客身份留言,也可注册读者账号。所有留言均需管理员审核后公开。

0 条已公开

还没有公开留言,欢迎留下你的看法。

游客可以直接留言;注册后可使用固定昵称和账号身份。 登录 免费注册
同一访问者每天最多提交 5 条。
龙哥读论文 · PaperDaily

本文基于龙哥读论文 PaperDaily 数据库整理,结合论文原文与工程视角进行解读。